Maladie de Huntington
Revu par Dr Colin Tidy, MRCGPDernière mise à jour par Dr Toni Hazell, FRCGPDernière mise à jour 21 déc. 2023
Respecte les directives éditoriales
- TéléchargerTélécharger
- Partager
- Language
- Discussion
- Ask Patient
- Version audio
- Ajouter aux sources préférées sur Google
La maladie de Huntington est une affection génétiquement héritée qui provoque, au fil du temps, un dysfonctionnement de certaines parties du cerveau et du système nerveux. C'est une maladie à progression lente qui interfère avec les mouvements de votre corps, la pensée et le jugement, et peut entraîner un changement de comportement.
Les symptômes surviennent en raison de dommages et de la mort de certaines cellules cérébrales (neurones) dans des parties spécifiques de votre cerveau. Les tests génétiques aident à diagnostiquer la maladie de Huntington.
À l'heure actuelle, il n'existe pas de remède pour la maladie de Huntington. Le traitement vise à essayer de contrôler les symptômes autant que possible lorsqu'ils se développent.
En un coup d'œil
La maladie de Huntington est une affection génétique qui endommage la fonction cérébrale et s'aggrave avec le temps.
Il peut causer des problèmes de mouvement, de pensée, de jugement et de comportement.
Les symptômes apparaissent souvent entre 30 et 50 ans, mais peuvent survenir plus tôt.
Il n'existe pas de remède, mais les traitements aident à gérer les symptômes.
Si vous présentez des symptômes neurologiques, surtout avec des antécédents familiaux de la maladie de Huntington, consultez un médecin.
Qu'est-ce que la maladie de Huntington ?
La maladie de Huntington est une affection génétiquement héritée qui endommage progressivement la fonction cérébrale. Elle progresse avec le temps, s'avérant souvent fatale entre 40 et 50 ans.
Cela peut entraîner un changement de comportement et interférer avec :
Mouvements de votre corps.
Raisonnement.
Conscience.
Réflexion.
Jugement (cognition).
La maladie a été nommée d'après George Huntington, qui l'a décrite pour la première fois en 1872.
Quelle est la fréquence de la maladie de Huntington ?
La maladie de Huntington touche entre 11 et 14 personnes sur 100 000 au Royaume-Uni, dans le reste de l'Europe et en Amérique du Nord. Dans le monde, elle semble être plus fréquente parmi les populations blanches que parmi les populations asiatiques ou africaines. La maladie de Huntington affecte autant les hommes que les femmes.
Quelle est la fréquence de la maladie de Huntington juvénile ?
Entre 5 et 10 personnes sur 100 atteintes de la maladie de Huntington développent des symptômes avant l'âge de 20 ans. Cela est connu sous le nom de maladie de Huntington juvénile.
Elle peut provoquer des symptômes plus graves. La plupart des personnes atteintes de ce type de maladie de Huntington héritent de la condition de leur père.
Quels sont les symptômes de la maladie de Huntington ?
Les symptômes de la maladie de Huntington peuvent varier d'une personne à l'autre et s'aggraver progressivement avec le temps. Les symptômes peuvent se développer à tout moment, mais ils ont tendance à apparaître entre 30 et 50 ans.
Les symptômes sont regroupés en trois catégories :
Mouvement.
Cognitif.
Problèmes d'humeur et de comportement.
Problèmes de mouvement
La maladie de Huntington peut causer des problèmes de mouvements involontaires et altérés, qui incluent :
Mouvements saccadés et involontaires de la tête, du visage, des bras ou des jambes (chorée).
Spasmes musculaires principalement dans les épaules, le cou, les bras et les jambes (dystonie).
Membres raides ou rigides et mouvements plus lents (bradykinésie).
Difficulté à avaler.
Discours incohérent.
Mouvements oculaires lents.
Dans les cas graves de chorée, vous pouvez développer des mouvements incontrôlables de vos bras ou de vos jambes (appelés ballisme). Cela peut interférer avec votre capacité à vous déplacer. Vous pourriez être plus susceptible de tomber, avoir des difficultés à tenir des objets, à vous nourrir ou à vous habiller.
À mesure que la maladie de Huntington progresse, les symptômes de chorée ont tendance à être progressivement remplacés par la dystonie. La dystonie peut entraîner des mouvements de torsion, des mouvements répétitifs ou des postures anormales.
Parce que la maladie peut également affecter les muscles qui contrôlent votre déglutition, l'étouffement peut être un problème ainsi qu'une perte de poids due à des difficultés à manger.
Les mouvements oculaires lents et inhabituels peuvent rendre difficile le fait de regarder de côté ou de haut en bas.
Problèmes cognitifs
Parce que la maladie de Huntington affecte votre cerveau ainsi que votre système nerveux, des problèmes cognitifs peuvent se développer, notamment :
Perte de mémoire à court terme et trous de mémoire.
Manque de concentration ; incapacité à se concentrer, organiser ou prioriser les tâches.
Difficulté à traiter les pensées.
Problèmes d'orientation.
Difficulté à apprendre de nouvelles compétences ou informations.
Jugement altéré.
Manque de contrôle des impulsions.
Le déclin lent de la cognition peut être similaire à un problème de type démence.
Problèmes d'humeur et de comportement
Des changements dans votre comportement peuvent être l'un des premiers signes de la maladie de Huntington et ils peuvent apparaître avant que votre mouvement ne soit affecté. Ceux-ci incluent :
Irritabilité, apathie ou tristesse.
Faible intérêt pour les soins personnels ; par exemple, se laver moins fréquemment, ne pas prendre soin de son apparence et être négligé.
Problèmes de santé mentale, y compris la dépression ou des pensées suicidaires.
La dépression est le symptôme psychologique le plus courant chez les personnes atteintes de la maladie de Huntington et il y a un risque accru de suicide.
D'autres problèmes de santé mentale incluent :
Les changements de personnalité liés à la maladie de Huntington peuvent être très difficiles à gérer pour vous ou vos proches, et peuvent mettre vos relations à rude épreuve.
Vous pourriez avoir du mal à accepter que votre comportement puisse être un problème. Cela fait partie de la manière dont la maladie de Huntington affecte votre cerveau
Symptômes de la maladie de Huntington juvénile
La maladie de Huntington juvénile est moins courante que la forme qui se manifeste plus tard. Les symptômes commencent dans l'enfance ou l'adolescence (avant l'âge de 20 ans). Environ 5 à 10 % de tous les cas de maladie de Huntington se manifestent à cet âge. Les symptômes sont similaires à ceux de la maladie de Huntington qui se manifeste à l'âge adulte, ils surviennent simplement plus tôt.
Quand consulter un médecin
Si vous ressentez des symptômes neurologiques, il est important de consulter un médecin - il existe une grande variété de causes possibles, y compris la maladie de Huntington et d'autres causes. Si vous savez que vous avez des antécédents familiaux de la maladie de Huntington, assurez-vous de le mentionner lors du rendez-vous.
Quelles sont les causes de la maladie de Huntington ?
La maladie de Huntington est causée par un gène défectueux que vous héritez de vos parents.
La maladie de Huntington est une affection autosomique dominante, ce qui signifie que vous pouvez hériter de la maladie de l'un de vos parents seulement.
Si l'un de vos parents possède une copie défectueuse du gène, il y a une chance sur deux que chaque enfant hérite du gène défectueux.
Si un membre de votre famille porteur du gène défectueux décède avant que ses symptômes ne se développent (et donc avant que la maladie de Huntington ne soit diagnostiquée), les proches ne seront pas au courant des antécédents familiaux.
Comment la maladie de Huntington affecte le cerveau
Le défaut génétique dans la maladie de Huntington signifie que certaines protéines nécessaires à la production de substances chimiques cérébrales ne peuvent pas être fabriquées normalement dans votre cerveau. On pense que cela entraîne des dommages et la mort de certaines cellules cérébrales dans des parties de votre cerveau appelées les ganglions de la base et le cortex.
C'est ce dommage qui conduit aux symptômes de la maladie de Huntington. Il y a aussi une accumulation d'une substance chimique appelée dopamine dans le cerveau, ce qui contribue aux problèmes de mouvement.
Nouvelles mutations
Parfois, une personne atteinte de la maladie de Huntington peut ne pas avoir d'antécédents familiaux de la maladie. Cela peut être dû à ce que l'on appelle une 'nouvelle mutation'.
Une nouvelle mutation est une anomalie dans un gène qui est présente pour la première fois chez un membre de la famille. Cela peut se produire en raison de :
Un défaut dans le matériel génétique soit dans l'ovule, soit dans le sperme de l'un des parents de la personne affectée.
Un défaut dans le matériel génétique de l'embryon.
Il n'est pas clair ce qui cause cette mutation.
Comment la maladie de Huntington est-elle diagnostiquée ?
Tests génétiques est utilisé pour confirmer si vous portez le gène défectueux qui cause la maladie de Huntington.
Il est recommandé de suivre un conseil si vous envisagez un test génétique. Votre médecin généraliste pourra vous orienter vers un spécialiste qui est un conseiller en génétique.
Autres tests
scanner CT ou IRM de votre cerveau peuvent montrer certains signes typiques de la maladie de Huntington. Cependant, ces scans ne sont généralement pas utiles aux premiers stades car les changements peuvent ne pas être présents. Les scans sont principalement utilisés aux stades avancés de la maladie.
Quel est le traitement pour la maladie de Huntington ?
À l'heure actuelle, il n'existe pas de remède pour la maladie de Huntington. De plus, aucun traitement n'a été trouvé pour retarder l'apparition ou la progression des symptômes. Ainsi, le traitement vise à essayer de contrôler les symptômes autant que possible lorsqu'ils se développent. Ceux-ci incluent :
Médicaments pour les problèmes physiques.
Médicaments pour les problèmes psychologiques.
Physiothérapie.
Ergothérapie.
Orthophonie.
Conseils diététiques.
Conseil, orientation et soutien
Médicaments pour les problèmes physiques
Il existe plusieurs médicaments différents qui peuvent être utilisés pour aider à traiter les problèmes physiques. Ceux-ci incluent :
Benzodiazépines, par exemple, clonazepam et diazépam pour gérer la chorée.
Tetrabenazine peut également être utilisé.
Agonistes de la dopamine et lévodopa pour gérer la bradykinésie.
La décision de commencer un traitement et le moment de le faire dépendront de l'équilibre entre les bénéfices et les effets secondaires.
Médicaments pour les problèmes psychologiques
Si vous développez une dépression, les médicaments antidépresseurs peuvent être utiles. Des médicaments sont également disponibles pour traiter d'autres problèmes de santé mentale qui peuvent être associés à la maladie de Huntington.
Physiothérapie
Vous pouvez être orienté vers un physiothérapeute pour vous aider avec des exercices pour votre équilibre et des exercices pour vous déplacer plus facilement.
Ergothérapie
Un ergothérapeute peut vous aider avec les adaptations dont vous avez besoin pour faciliter votre vie quotidienne. Par exemple, il peut vous aider avec des adaptations à votre domicile telles que l'accès en fauteuil roulant, les rampes et les modifications de votre chambre et de votre salle de bain.
Orthophonie
Un orthophoniste peut être en mesure d'aider avec des difficultés de parole et/ou de déglutition. Il peut vous apprendre différentes façons de communiquer.
Conseils diététiques
Vous pourriez être orienté vers un diététicien si vous perdez beaucoup de poids (en raison de difficultés à avaler et de problèmes de mouvement). Ils peuvent vous conseiller sur les aliments qui pourraient être plus faciles à manger car ils nécessitent moins de mastication.
Parfois, des problèmes de déglutition signifient qu'une sonde nasogastrique peut être nécessaire. C'est un tube qui passe par votre nez jusqu'à votre estomac afin que la nourriture puisse être acheminée vers votre estomac sans que vous ayez à avaler.
Autres traitements
La plupart des personnes atteintes de la maladie de Huntington ont une équipe de spécialistes de la santé qui travaillent avec elles. Votre médecin généraliste coordonne souvent vos soins. Les autres membres de l'équipe peuvent inclure un spécialiste des problèmes cérébraux, nerveux et musculaires (un neurologue), un psychiatre et un conseiller en génétique.
Traitements futurs possibles
Différents nouveaux traitements pour la maladie de Huntington sont à l'étude. Ils incluent des traitements de thérapie génique et divers médicaments. Par exemple, des essais examinant l'effet d'un nouveau médicament appelé pridopidine sont en cours.
Les essais cliniques examinent également des médicaments pour empêcher les personnes ayant le gène défectueux de la maladie de Huntington de développer la maladie. Cependant, ces traitements sont encore à un stade très expérimental.
Davantage de recherches sont nécessaires avant de savoir si de tels traitements sont utiles pour la maladie de Huntington.
Quelle est la perspective pour la maladie de Huntington ?
La maladie de Huntington progresse lentement et les symptômes augmentent et s'aggravent avec le temps. Aux stades avancés de la maladie de Huntington, vous deviendrez totalement dépendant des autres et nécessiterez des soins à temps plein. La maladie de Huntington entraîne une incapacité considérable et, à l'heure actuelle, conduit finalement à la mort.
Actuellement, la plupart des personnes vivent entre 10 et 25 ans après l'apparition des premiers symptômes de la maladie de Huntington. Une personne atteinte de la maladie de Huntington meurt généralement d'une infection telle que la pneumonie, mais le suicide est très courant.
N'oubliez pas que de nouveaux traitements sont en cours d'investigation. Votre spécialiste et le Association de la maladie de Huntington pourra discuter avec vous de tout développement de traitement ou de traitements expérimentaux.
Puis-je transmettre la maladie de Huntington à mes enfants ?
Si vous portez le gène défectueux de la maladie de Huntington, pour chaque enfant que vous avez, il y a une chance sur deux qu'il ait également la maladie de Huntington.
Si vous ou votre partenaire avez Maladie de Huntington, des tests prénataux sont disponibles. Cela peut montrer si votre bébé a le gène défectueux et donc s'ils développeront le maladie. Cependant, les tests ne sont pas toujours précis à 100%.
Transmission autosomique dominante
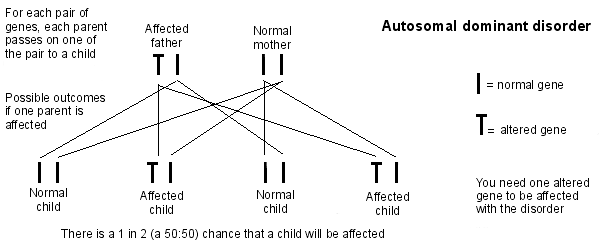
Le diagnostic génétique préimplantatoire (DPI) est également disponible si l'un des parents porte le gène défectueux. Cela implique essentiellement que le couple subisse un traitement de type FIV afin que les embryons puissent être testés pour la maladie de Huntington avant d'être implantés dans l'utérus de la femme. Seuls les embryons sans le gène défectueux de la maladie de Huntington sont implantés.
Il est recommandé de consulter un conseiller génétique et de demander l'avis d'un spécialiste si vous ou votre partenaire êtes atteint de la maladie de Huntington, ou si la maladie de Huntington est présente dans l'une de vos familles, et que vous envisagez une grossesse.
Sélections des patients pour Troubles du mouvement
Cerveau et nerfs
Spasme hémifacial
Le spasme hémifacial est une condition qui affecte la moitié de votre visage. Il commence généralement par un tressaillement autour d'un œil. Il peut progressivement impliquer votre bouche également. Il existe différents types de traitement. Bien que la condition ne soit pas dangereuse, elle peut affecter la qualité de vie.
par Dr Surangi Mendis, MRCGP
Cerveau et nerfs
maladie de Parkinson
Les principaux symptômes de la maladie de Parkinson sont généralement la raideur, les tremblements (tremblement) et la lenteur des mouvements. Les personnes atteintes de Parkinson peuvent également développer d'autres symptômes (énumérés ci-dessous). Les symptômes s'aggravent généralement progressivement avec le temps. Le traitement offre souvent un bon soulagement des symptômes pendant plusieurs années.
par Dr Colin Tidy, MRCGP
Questions fréquemment posées
Quel est le déroulement de la maladie de Huntington depuis l'apparition des symptômes jusqu'à la fin de vie ?
La maladie de Huntington est une affection progressive où les symptômes augmentent et s'aggravent progressivement avec le temps. La plupart des personnes vivent de 10 à 25 ans après l'apparition des premiers symptômes. Aux stades avancés, les individus deviennent entièrement dépendants des autres et nécessitent des soins à plein temps, ce qui conduit finalement à la mort.
Quel est l'âge moyen auquel les symptômes de la maladie de Huntington apparaissent généralement ?
Les symptômes de la maladie de Huntington peuvent se développer à tout moment, mais ils commencent le plus souvent entre 30 et 50 ans. Dans certains cas, la maladie de Huntington juvénile peut se manifester avant l'âge de 20 ans.
Quand devrais-je consulter un médecin si je soupçonne que je pourrais avoir la maladie de Huntington ?
Si vous ressentez des symptômes neurologiques, il est important de consulter un médecin. Il existe de nombreuses causes possibles pour ces symptômes. Si vous avez des antécédents familiaux de la maladie de Huntington, vous devriez absolument en parler à votre médecin lors du rendez-vous.
Comment la maladie de Huntington évolue-t-elle de la chorée à la dystonie ?
Aux premiers stades de la maladie de Huntington, un individu peut éprouver de la chorée, qui implique des mouvements brusques et involontaires. À mesure que la maladie progresse, ces symptômes de chorée ont tendance à être progressivement remplacés par la dystonie, qui peut entraîner des mouvements de torsion, des mouvements répétitifs ou des postures anormales.
De nouveaux traitements pour la maladie de Huntington sont-ils en cours de développement ?
Oui, divers nouveaux traitements pour la maladie de Huntington sont actuellement à l'étude. Ceux-ci incluent des traitements de thérapie génique et différents médicaments. Des essais cliniques étudient également des médicaments visant à empêcher les personnes porteuses du gène défectueux de développer la maladie. Cependant, ces traitements sont encore expérimentaux, et davantage de recherches sont nécessaires pour déterminer leur efficacité.
Quelles conditions de santé mentale sont associées à la maladie de Huntington ?
Les personnes atteintes de la maladie de Huntington peuvent éprouver une gamme de problèmes de santé mentale. La dépression est un symptôme psychologique très courant, et il y a un risque accru de suicide. D'autres affections associées incluent le trouble obsessionnel-compulsif, le trouble bipolaire et la schizophrénie.
Si j'ai la maladie de Huntington, comment puis-je m'assurer que mes futurs enfants ne l'hériteront pas ?
Si vous ou votre partenaire portez le gène défectueux, des tests prénataux sont disponibles pour déterminer si votre bébé possède le gène. Une autre option est le Diagnostic Génétique Préimplantatoire (DPI), qui implique l'utilisation d'un traitement similaire à la FIV pour tester les embryons pour le gène défectueux avant l'implantation. Seuls les embryons sans le gène défectueux sont implantés. Un conseil génétique est recommandé pour discuter de ces options et fournir des conseils spécialisés.
Lectures complémentaires et références
- Roos RA; Maladie de Huntington : une revue clinique. Orphanet J Rare Dis. 20 déc. 2010;5(1):40. doi: 10.1186/1750-1172-5-40.
- Zielonka D, Mielcarek M, Landwehrmeyer GB; Mise à jour sur la maladie de Huntington : avancées dans les soins et options thérapeutiques émergentes. Parkinsonism Relat Disord. 2015 Mar;21(3):169-78. doi: 10.1016/j.parkreldis.2014.12.013. Epub 2014 Dec 19.
- Réseau Européen de la Maladie de Huntington; Informations sur le projet EHDN et les études participantes
- Pandey M, Rajamma U; Maladie de Huntington : l'âge de la maturité. J Genet. 2018 Jul;97(3):649-664.
- Rawlins MD, Wexler NS, Wexler AR, et al; La Prévalence de la Maladie de Huntington. Neuroépidémiologie. 2016;46(2):144-53. doi: 10.1159/000443738. Publié en ligne le 30 janvier 2016.
- Caron NS, Wright GEB, Hayden MR; Maladie de Huntington GeneReviews® 23 oct. 1998 [mis à jour le 11 juin 2020].
- Marcus R; Qu'est-ce que la maladie de Huntington ? JAMA. 12 septembre 2023;330(10):1014. doi: 10.1001/jama.2023.13024.
À propos de l'auteurVoir la biographie complète
Mis à jour par
Dr Toni Hazell, FRCGP
MBBS, BSc, FRCGP, DFSRH, Dip GU med, DRCOG, DCH (London, UK, 2000)
Le Dr Toni Hazell a obtenu son diplôme de l'École de médecine de l'hôpital St. Mary et a effectué son VTS à l'hôpital Northwick Park.
À propos du critiqueVoir la biographie complète
Dr Colin Tidy, MRCGP
Médecin généraliste, Auteur médical
MBBS, MRCGP, MRCP (Paediatrics), DCH
Le Dr Colin Tidy est un médecin du NHS, basé dans l'Oxfordshire.
Historique de l'article
Article également disponible en Anglais, Allemand, Espagnol, Français, Italien, Portugais, Hindi, Hébreu, Arabe, and Suédois.
Prochaine révision prévue : 19 déc. 2028
21 déc. 2023 | Dernière version
Professionnels de la santé
Looking for more in-depth clinical detail? Our Professional Reference articles are written for doctors, nurses and other healthcare professionals. They include comprehensive clinical guidance, diagnostic information and UK/European evidence summaries. If you need the clinical version, you can read the Professional Reference article on this topic.
Partagez vos pensées ou expériences avec les autres dans notre communautés de patients.
Accès simple à des traitements fiables et à des services de santé en ligne.
Common conditions
Get help with common conditions through the NHS, without a GP appointment.
Inscrivez-vous à la newsletter Patient
Votre dose hebdomadaire de conseils de santé clairs et fiables - rédigés pour vous aider à vous sentir informé, confiant et maître de la situation.
En vous abonnant, vous acceptez notre Politique de confidentialité. Vous pouvez vous désabonner à tout moment. Nous ne vendons jamais vos données.